
医療機器を初めて海外へ輸出する場合、日本側の手続きと輸出先の許認可が別々の制度で動くため、何から着手するかが分かりにくくなります。
医療機器の輸出手続きは、日本側で輸出届・輸出証明・該非判定・輸出申告を整理し、相手国側で国ごとの登録や認証を取得する、という2系統で進めます。本記事では、2026年10月時点の情報で、日本側の届出から輸出先ごとの許認可、流れ、失敗しやすい点までを解説します。
医療機器の輸出手続きの全体像|日本側と相手国側の違い
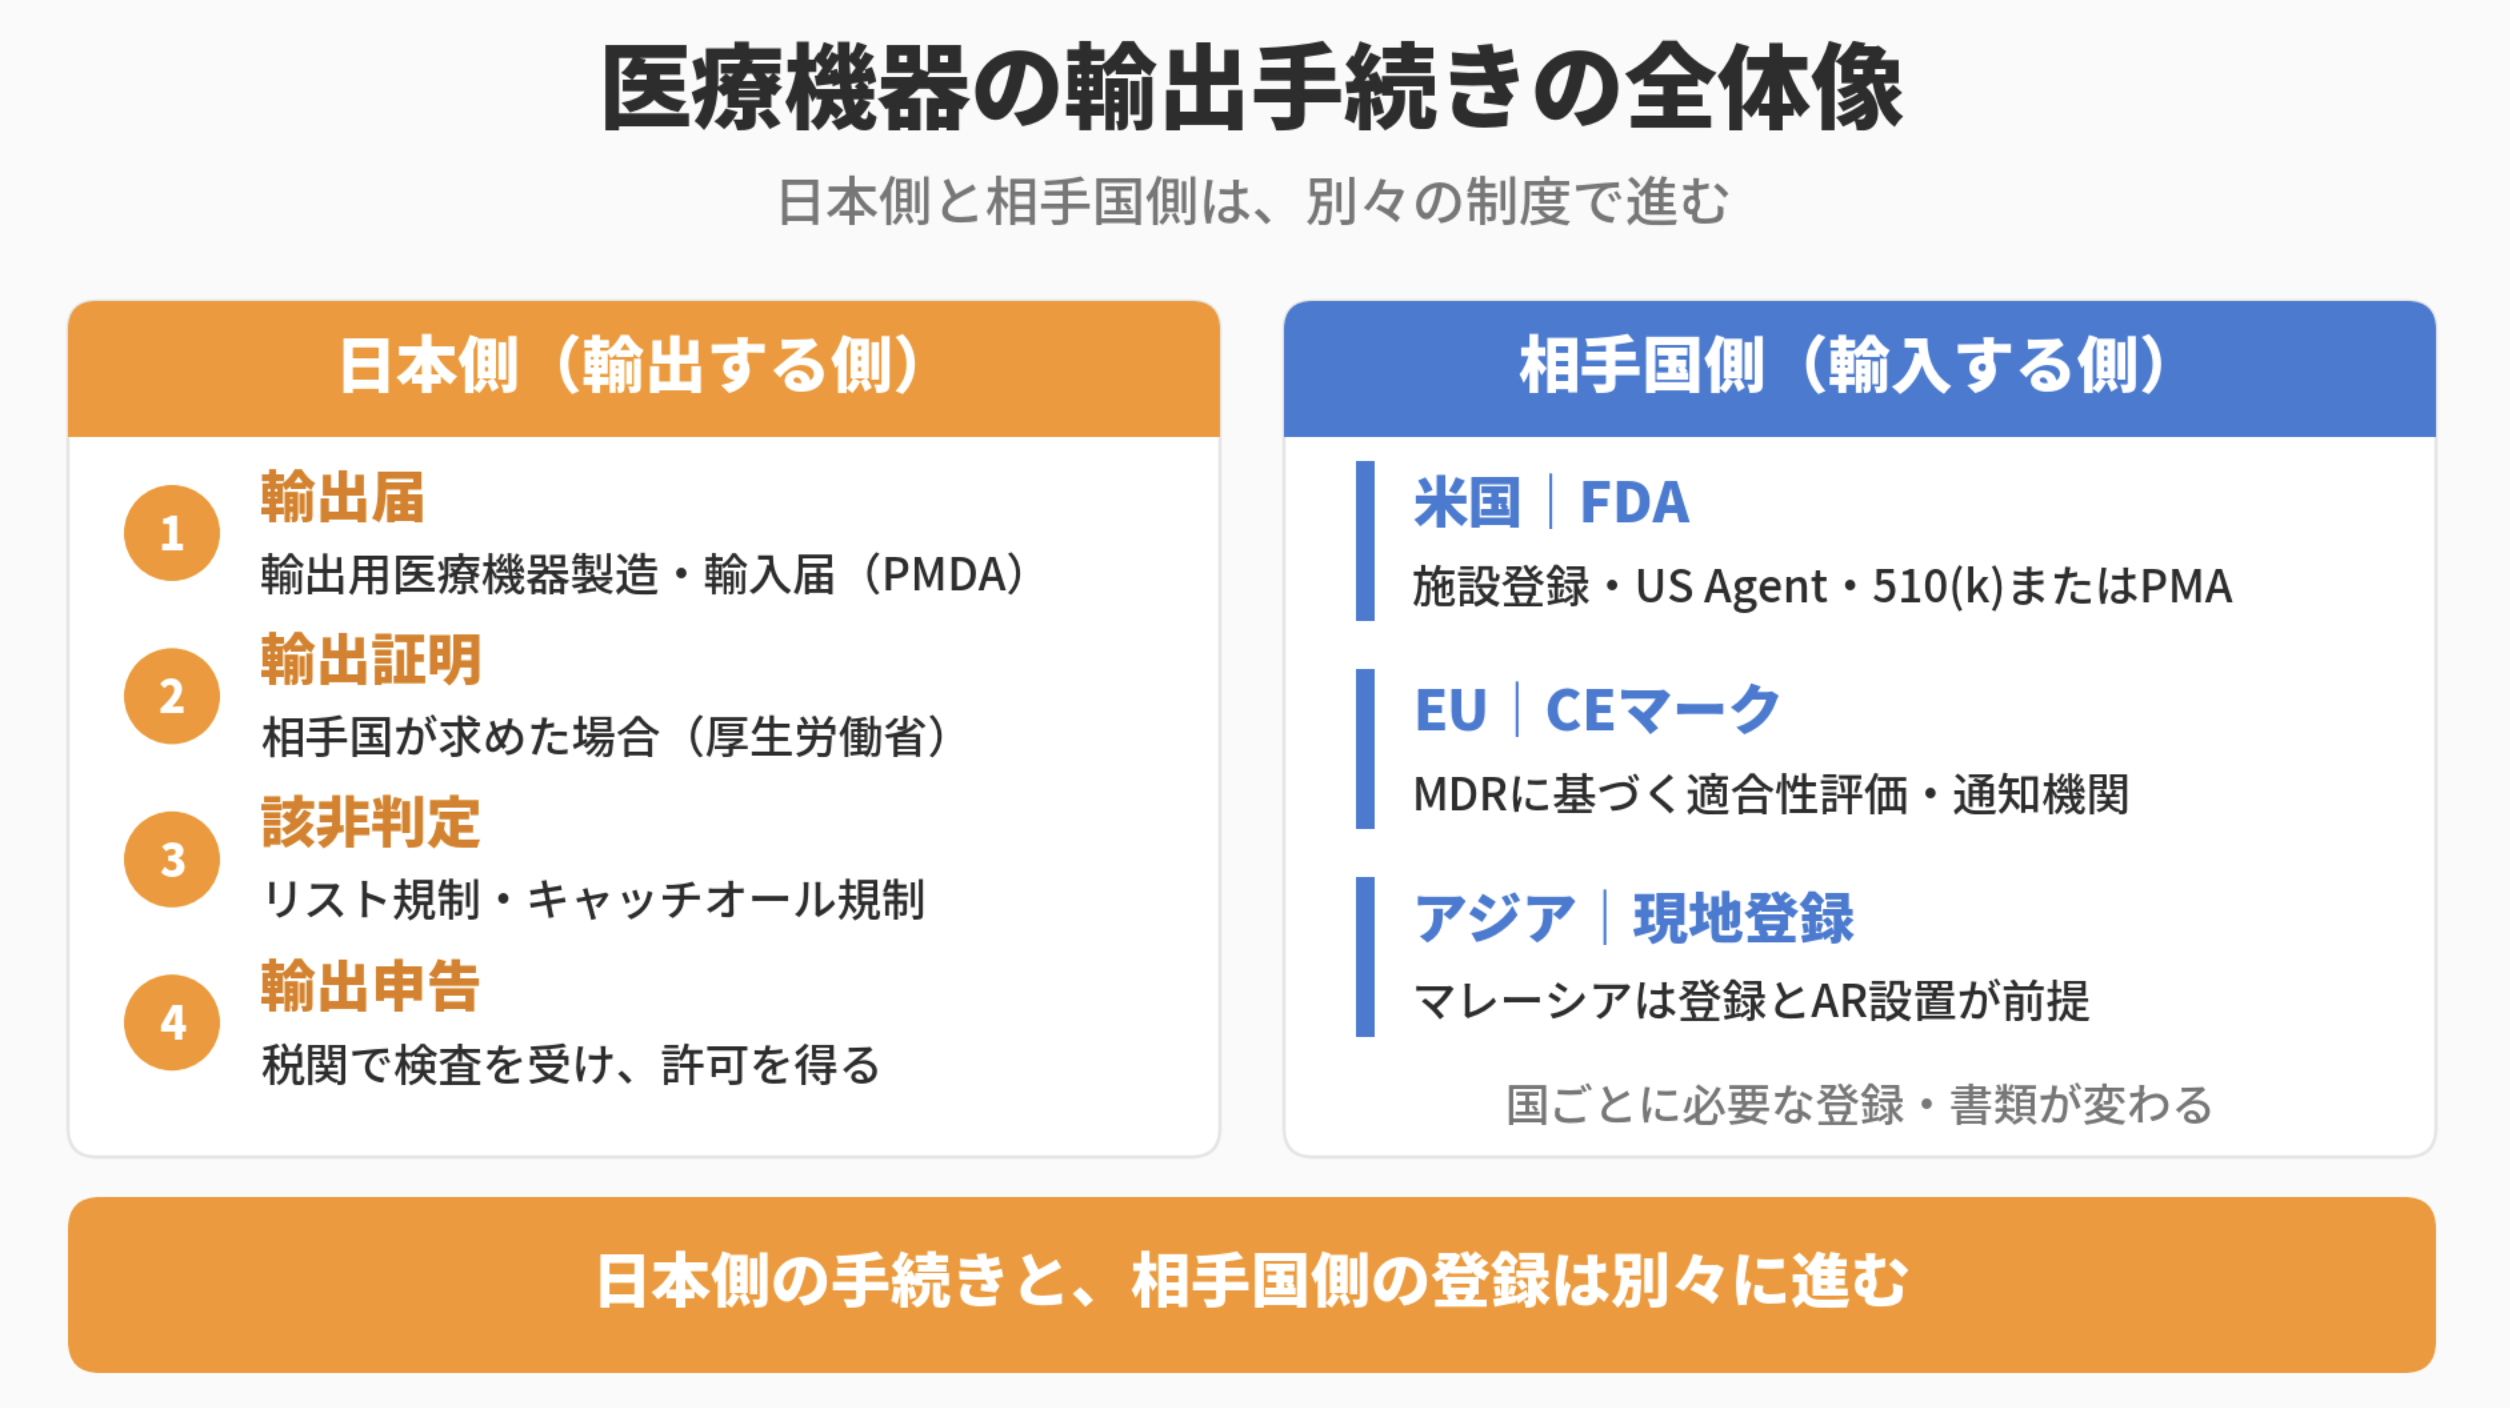
医療機器の輸出では、日本の法令に基づく手続きと、輸出先の国の法令に基づく手続きの両方を満たす必要があります。両者は制度も窓口も別なので、まず全体像を押さえます。
日本側の手続き|輸出する国で求められる4つの確認
日本側の手続きは、薬機法に基づく輸出用医療機器製造・輸入届(輸出届)、相手国が求める場合の輸出証明、外為法に基づく該非判定、税関への輸出申告です。輸出届と輸出証明は薬機法の手続きで、窓口はPMDAや厚生労働省です。該非判定は外為法の輸出管理にあたり、経済産業省の制度に沿って確認します。
輸出申告は関税法に基づき税関で行います。このように、日本側だけでも法律と窓口が複数に分かれます。
相手国側の手続き|輸出先の規制で決まる登録と認証
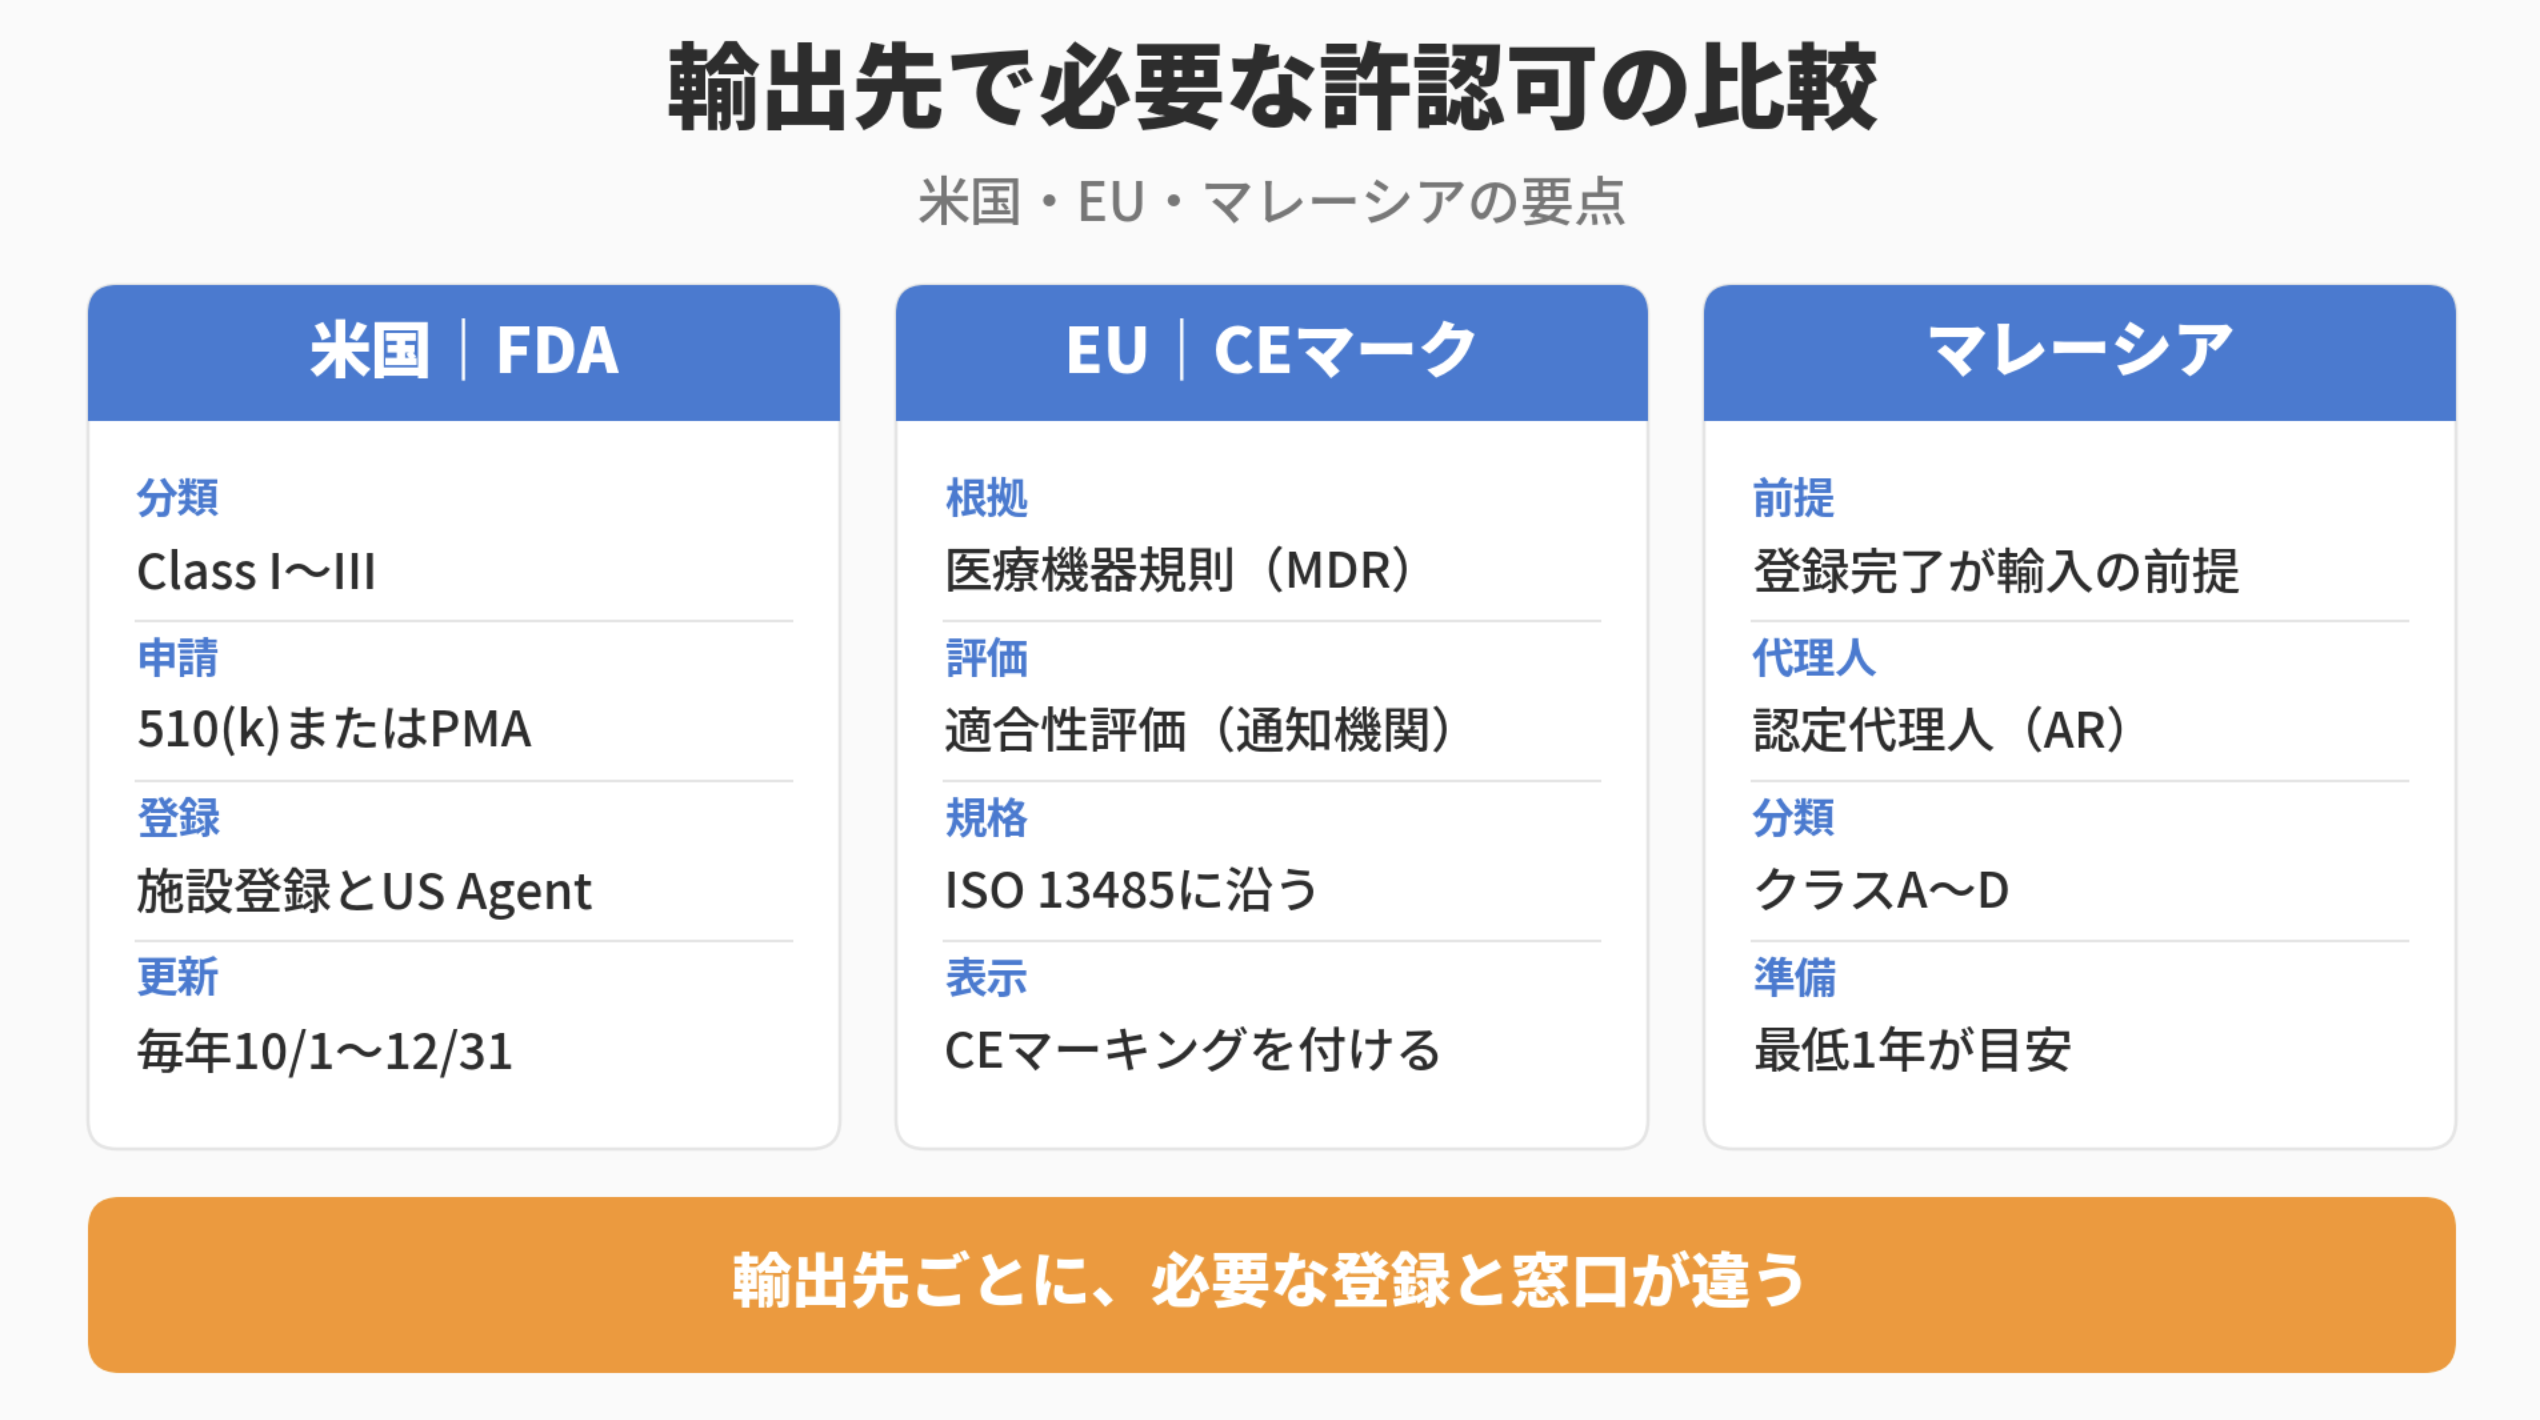
相手国側の手続きは、輸出先の規制で決まります。米国ではFDAへの施設登録と、機器のクラスに応じた市販前届出(510(k))または市販前承認(PMA)が必要です。
EUではMDRに基づく適合性評価を経てCEマーキングを付けます。マレーシアなどアジアの国では、販売前の現地登録が必要で、認定代理人を置く国もあります。同じ機器でも輸出先ごとに必要な書類と期間が変わるため、輸出先を決める時点で要件を調べます。
医療機器に当たるかの確認|日本と相手国の区分の違い
輸出届は、国内で医療機器とみなされるものであれば、相手先国の扱いにかかわらず対象になります。一方で、ある製品が医療機器に当たるかどうかは国によって判断が異なる場合があります。JETROのマレーシア報告書(2024年10月版)によると、マレーシアではASEAN共通のガイドラインで、医療機器かどうかの判断が分かれやすいボーダーライン製品の分類が整理されています。日本で医療機器として扱う製品でも、輸出先で別の区分になれば手続きが変わるため、輸出先の区分を先に確認します。
医薬品として扱われる製品の輸出手続きについては、こちらの記事で解説しています。
医療機器の輸出で必要な日本側の手続き|輸出届・輸出証明・該非判定
日本から医療機器を出す際は、輸出届、輸出証明、該非判定、輸出申告の順に確認します。
輸出用医療機器製造・輸入届(輸出届)
輸出用医療機器製造・輸入届は、薬機法施行令に基づき、輸出する医療機器を製造または輸入する人が厚生労働大臣あてに提出する届出で、受付窓口はPMDAです。届出は品目ごとに行い、届書には一般的名称、輸出用名称、輸出先などを記載します。届出・認証・承認を受けた品目を変更せずに輸出する場合は届出が不要で、販売名や添付文書などを変更する場合は届出が必要です。
PMDAは届書の記載内容を審査せずに受け付けるため、届出者の責任で正確に作成します。届出の控えは後述の輸出証明の申請で必要になるので、保管しておきます。
輸出証明|相手国が求めた場合の取得先と電子発給
輸出証明は、相手国政府から日本の薬機法に基づいて製造されているかなどの証明を求められた場合に、厚生労働省が発行する証明書です。PMDAがその内容について確認調査を行います。申請の窓口は、特定非営利活動法人海外医療機器技術協力会(OMETA)と厚生労働省の医療機器審査管理課です。
2026年8月1日からは、従来の紙に加えて、PDF形式で電子署名が付いた輸出証明書の電子発給も始まりました。輸出証明が必要かどうかは相手国の要求で決まるので、輸出先の登録要件を先に確認します。
該非判定と輸出申告|リスト規制・キャッチオール規制と税関手続き
該非判定は、輸出する貨物が外為法の輸出規制の対象かどうかを確認する作業です。規制には、輸出貿易管理令別表第1の1〜15項に当たる貨物を対象とするリスト規制と、それ以外の貨物を対象とするキャッチオール規制があります。
キャッチオール規制は別表第1の16項にあたり、食料や木材などを除く全ての貨物が対象で、関税定率法別表の第68類から第93類までなどが範囲に含まれます。医療機器は関税率表の第90類に分類されるため、16項貨物・キャッチオール規制対象品目表で確認し、用途確認と需要者確認を行います。
判定を終えたら、税関に輸出申告を行い、必要な検査を経て輸出許可を受けます。他の法令で許可や承認が必要な貨物は、その許可・承認書を申告に添付します。
医療機器の輸出先で必要になる許認可|米国FDA・EUのCEマーク・アジア
日本側の手続きを終えても、輸出先で登録や認証を受けなければ医療機器は販売できません。ここでは米国、EU、アジアの要点を整理します。
米国|FDAの機器クラス分類・施設登録・US Agent・QMSR
米国では、FDAがすべての医療機器をリスクに応じてClass I〜IIIに分類します。Class Iは一般管理のみ、Class IIは一般管理と特別管理、Class IIIは一般管理と市販前承認(PMA)が求められます。Class IとIIで免除対象でない機器は、市販前届出(510(k))が必要です。
外国の製造施設は、FDAへの施設登録と機器リスティングに加え、米国内のU.S. Agentを指定し、登録を毎年10月1日から12月31日の間に更新します。2026年10月1日から2027年9月30日までの年間施設登録料は13,785ドルです。品質システムの規則は2026年2月2日にQMSRへ移行し、ISO 13485を取り込んでいます。
食品や化粧品を含むFDA全般の取得方法と罰則については、こちらの記事で解説しています。
EU|MDRに基づくCEマーキングと通知機関・EU認定代理人
EUでは、医療機器規則(MDR、Regulation (EU) 2017/745)に基づいて適合性評価を行い、CEマーキングを付けて販売します。通知機関(Notified Body)が適合性評価に関わる場合は、CEマーキングの後に通知機関の識別番号を付けます。EU域外の製造者は、EU域内に認定代理人を置く必要があります。
ISO 13485はMDRの下でも整合規格として扱われるため、日本の製造者はこの規格に沿った品質管理と技術文書を整えた上で通知機関を選びます。
CEマークの技術文書や適合宣言書の書き方、スケジュール管理については、こちらの記事で解説しています。
アジア|マレーシアを例に見る現地登録とAR設置
アジアでは国ごとに登録制度が異なります。JETROのマレーシア報告書(2024年10月版)によると、マレーシアでは医療機器の登録が完了していることが輸入手続きの前提条件です。輸入前に認定代理人(AR)を設定し、機器はリスクに応じてクラスA〜Dに分類されます。日本で医療機器の登録を取得している場合は、一部の審査が簡略化されます。
他の国も、販売前の登録や現地代理人の要否が異なるため、輸出先が決まった段階でJETROの国別報告書で確認します。
医療機器の輸出手続きの流れとスケジュール感
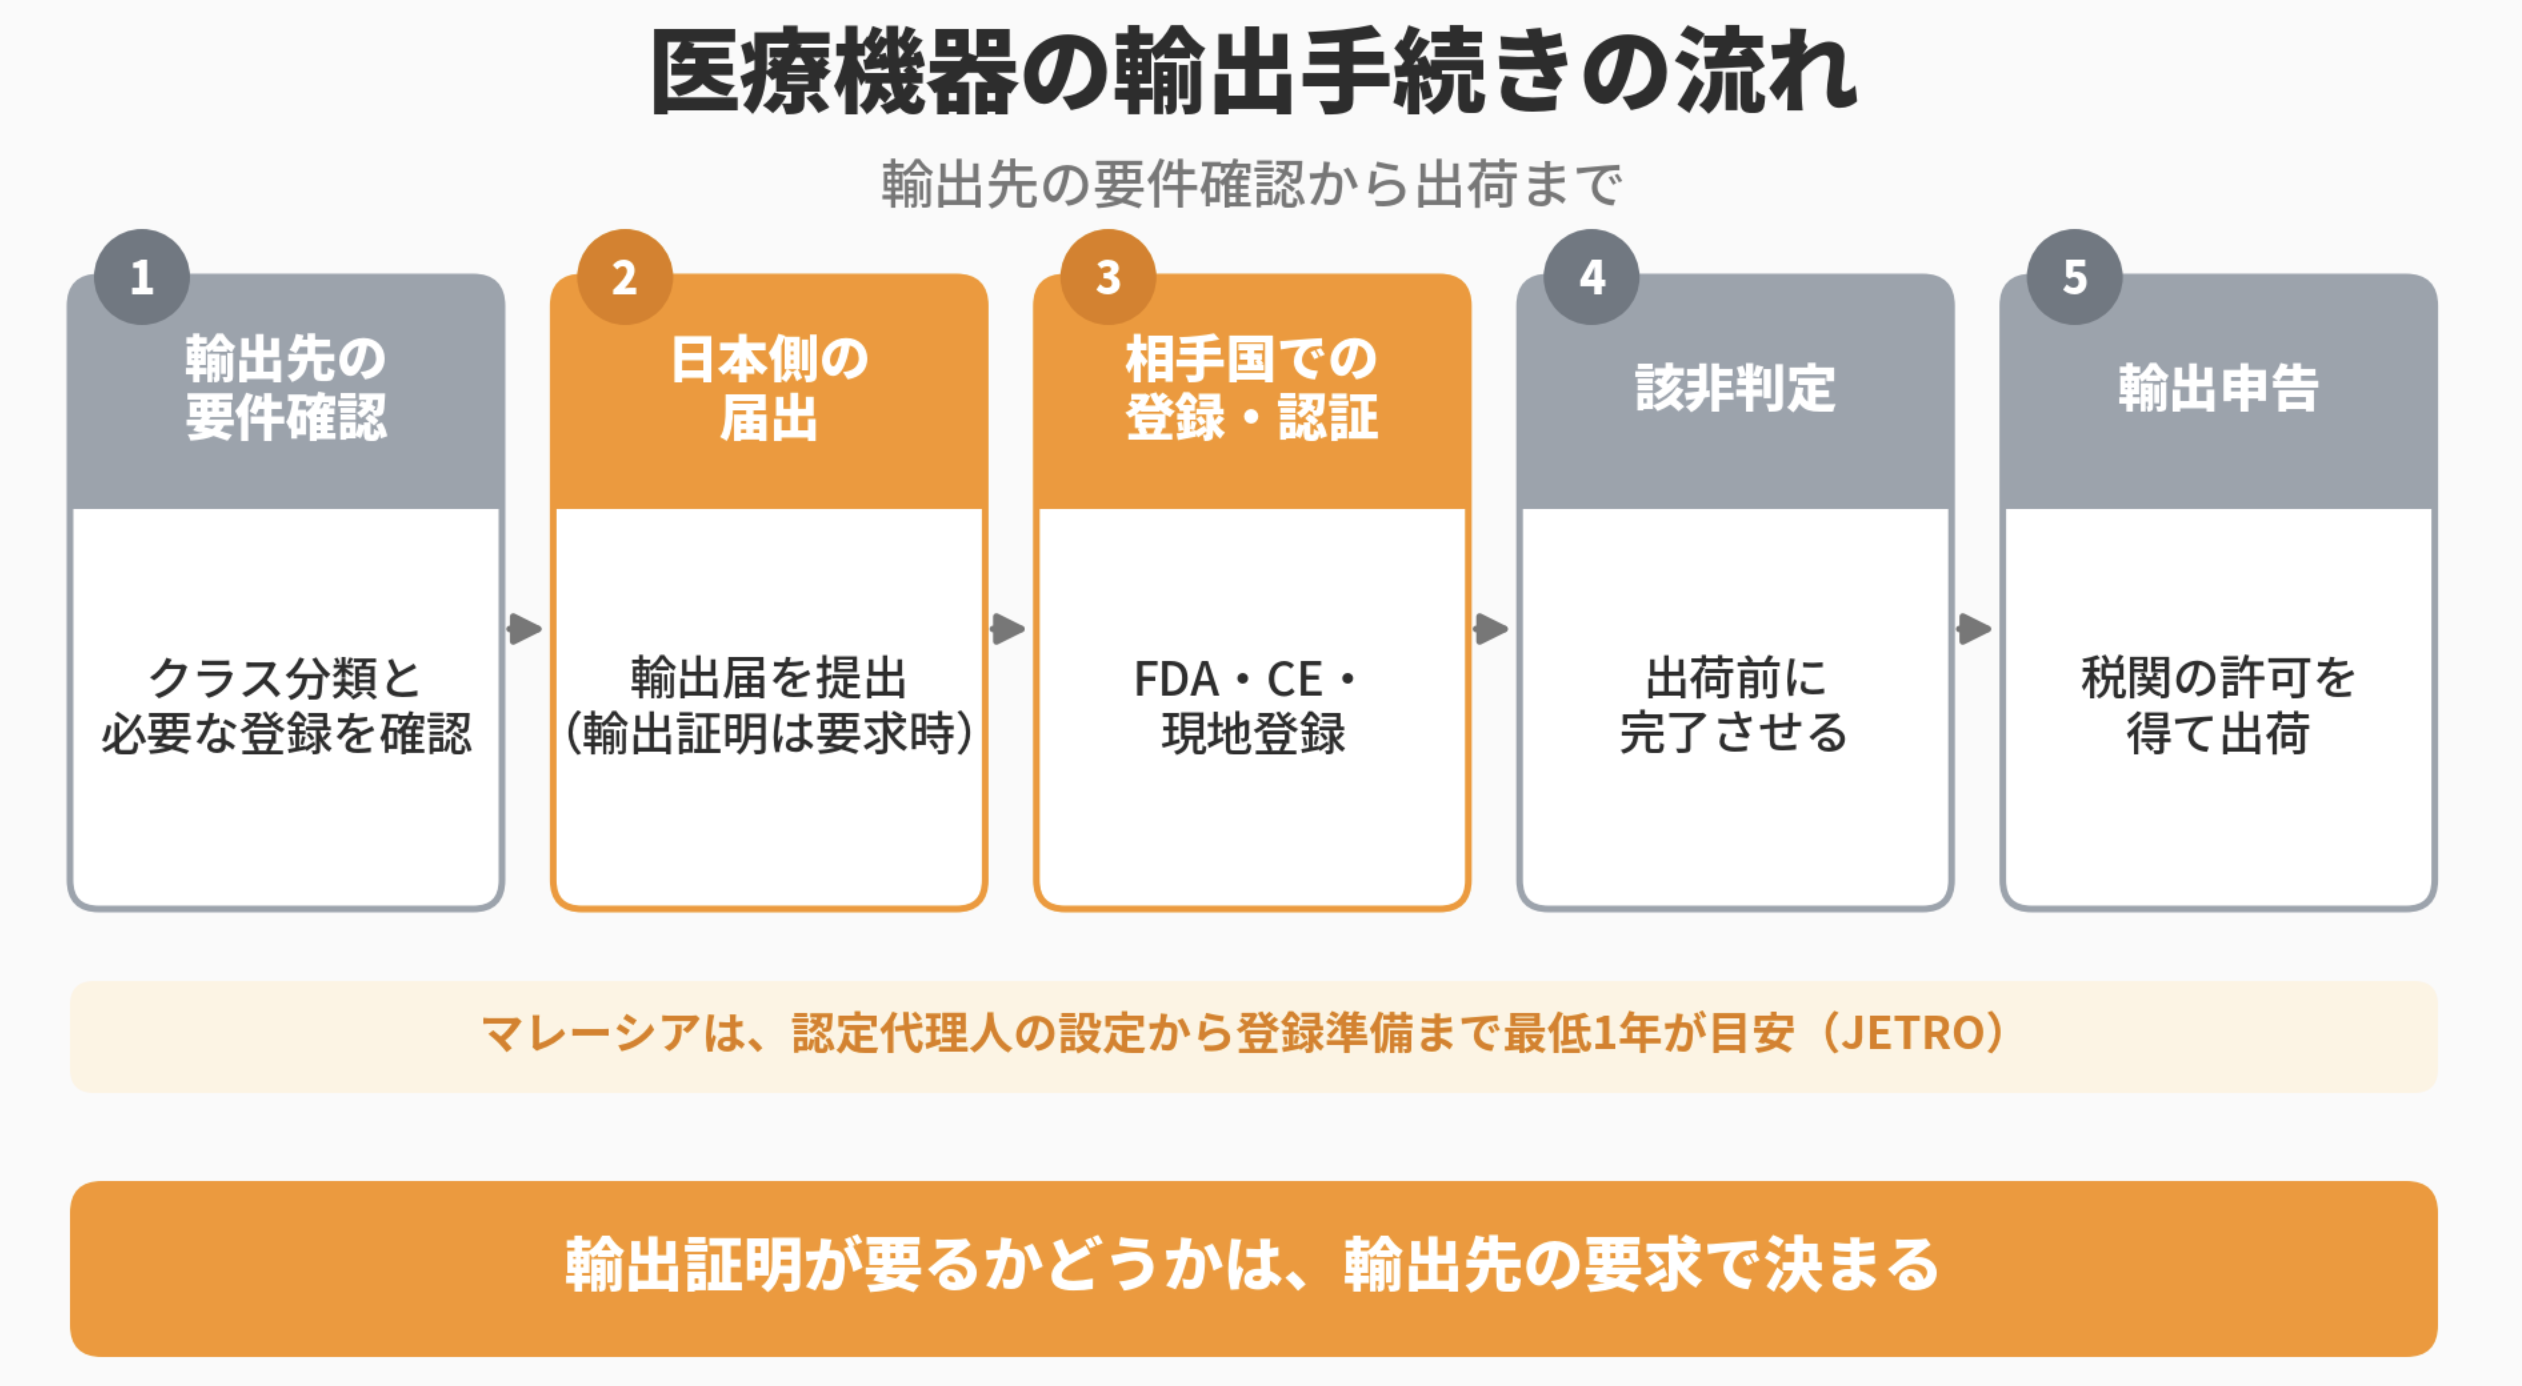
医療機器の輸出手続きは、輸出先の要件確認から出荷まで5つの工程に分かれます。工程ごとに何を行うかと、期間の目安を整理します。
最初の2工程|輸出先の要件確認と日本側の届出
最初に、輸出先の国で機器がどのクラスに分類され、どの登録や認証が必要か、輸出証明などの書類を求められるかを確認します。米国ならFDAの分類データベース、EUならMDRに基づく機器の区分、マレーシアならMDAのクラスA〜Dに当てはめます。その結果を踏まえて、日本側で輸出届を提出します。相手国が輸出証明を求める場合は、輸出届の控えを添えて輸出証明を申請します。
相手国での登録・認証|期間は国とクラスで大きく変わる
相手国での登録は、全体の日程を決める工程です。JETROによると、マレーシアでは認定代理人の設定、適合性評価、登録準備を含めて最低1年が目安です。MDAの審査日数は、クラスAが30営業日、クラスBが100営業日、クラスCが180営業日、クラスDが220営業日です。米国でも、Class Iで免除されるか、Class IIで510(k)が必要か、Class IIIでPMAが必要かで申請の内容が変わります。相手国での登録を最初に着手する工程と位置づけ、全体の日程を逆算します。
出荷前の2工程|該非判定と輸出申告
該非判定は出荷前までに終えます。リスト規制に当たる場合は経済産業大臣の許可が必要になり、申請に時間を要するため、見積や契約の段階で着手すると安全です。
輸出申告は、貨物を保税地域に搬入する前でも行えますが、輸出許可は原則として搬入後に出ます。輸出申告書には仕入書などを添付し、他の法令による許可・承認書があれば併せて提出します。
医療機器の輸出で失敗しやすいポイント
医療機器の輸出で手戻りが起きやすいのは、次の3つの場面です。
輸出届と輸出証明の要否を取り違える
輸出届は、記載誤りが多いとしてPMDAが提出前の再確認を呼びかけています。出荷直前に届出漏れが見つかると日程に影響するため、輸出する品目に変更を加えたかどうかは早い段階で整理します。
また、PMDAの窓口は届書の受付のみを行い、輸出証明の可否や届書の記載内容の判断には回答しません。輸出証明はOMETAか厚生労働省の医療機器審査管理課に、製品の輸出入手続きは地方厚生局や税関に問い合わせます。
該非判定と用途・需要者の確認を省く
キャッチオール規制は、リスト規制品以外にも適用されます。輸出者が用途確認と需要者確認を行い、大量破壊兵器や通常兵器の開発等に使われるおそれがあると分かった場合は、経済産業大臣の許可申請が必要です。経済産業大臣から許可申請をすべき旨の通知(インフォーム通知)を受けた場合も同様です。
許可申請が不要と判断した場合も、判断に至った経緯を社内の規程に従って保存します。判断が難しい取引は、経済産業省の安全保障貿易審査課に事前相談できます。
相手国の登録とU.S. Agentの手続きを見落とす
登録が輸入の前提となるマレーシアのような国では、登録前に出荷を進めることはできません。米国では、外国施設が指定したU.S. Agentの確認がないと、FDAから「登録失敗」の扱いを受ける場合があります。U.S. Agentを変更したときは、10営業日以内にFDAのシステムで更新します。更新期限や登録料の支払いを含め、登録後の維持手続きも担当者と日程に組み込みます。
医療機器の輸出手続きのまとめ
医療機器の輸出手続きは、日本側の輸出届・輸出証明・該非判定・輸出申告と、相手国側の登録・認証に分かれ、別々に進みます。最初に輸出先の登録要件を確認し、そこから逆算して日本側の書類と日程を組むことが、手戻りを抑える有効な進め方です。日本側の手続きのうち、輸出届の要否は品目の変更の有無で決まり、輸出証明の要否は輸出先の要求で決まります。2026年8月には輸出証明書の電子発給が始まり、米国では2026年2月にQMSRが施行されました。
FDAの施設登録の更新は2026年12月31日までです。自社の機器にどの手続きが必要か、どの国から輸出を始めるかを決める際は、輸出先の規制当局や専門家への相談も組み合わせて進めてください。